Homöopathische ArzneimittelRatgeber
Herstellung homöopathischer Mittel: vom Ausgangsstoff zum Globulus
Homöopathische Mittel werden nach dem Homöopathischen Arzneibuch hergestellt. Aus dem Ausgangsstoff entsteht eine Urtinktur oder eine Verreibung mit Milchzucker, die dann stufenweise verdünnt und verschüttelt wird, bei D-Potenzen jeweils 1 zu 10, bei C-Potenzen 1 zu 100. Die Verdünnung wird zu Tropfen verarbeitet oder auf Zuckerkügelchen aufgebracht.
Hinter einem Röhrchen Globuli steht ein Herstellungsweg mit vielen festgelegten Schritten. Er beginnt bei einer Pflanze, einem Mineral oder einem tierischen Stoff und endet bei Kügelchen, Tropfen oder Tabletten, in denen vom Ausgangsstoff oft nur noch winzige Mengen oder gar nichts mehr enthalten ist. Wie die einzelnen Schritte aussehen, beschreibt das Homöopathische Arzneibuch. Hier erfährst du, was dort geregelt ist, wie aus einer Arnikapflanze eine D6 wird und was die sorgfältige Herstellung über die Wirkung aussagt.
Was ein homöopathisches Arzneimittel ausmacht
Das Arzneimittelgesetz bestimmt ein homöopathisches Arzneimittel über seine Herstellung. Es muss nach einem homöopathischen Zubereitungsverfahren hergestellt sein, das im Europäischen Arzneibuch steht. Fehlt es dort, gilt ein Verfahren aus einem amtlich gebräuchlichen Arzneibuch eines EU-Mitgliedstaats [1]. In Deutschland ist das vor allem das Homöopathische Arzneibuch (HAB). Ein Mittel darf auch mehrere Wirkstoffe enthalten [1].
Die Herstellungsweise ist auch für die Registrierung wichtig. Wird ein Mittel nicht nach einem Verfahren aus dem homöopathischen Teil des Arzneibuchs hergestellt, wird es nicht als homöopathisches Arzneimittel registriert [2].
Das Homöopathische Arzneibuch
Das HAB hat eine lange Vorgeschichte. Willmar Schwabe veröffentlichte 1872 eine mehrsprachige homöopathische Pharmakopöe und 1924 ein "Homöopathisches Arzneibuch", das 1934 zu einem amtlichen Arzneibuch wurde. 1978 erschien das erste amtliche HAB 1, seit 2000 erscheint es als Loseblattsammlung mit jährlichen Ergänzungen [3]. Nach dem Arzneimittelgesetz bildet es zusammen mit dem Deutschen und dem Europäischen Arzneibuch das amtliche Arzneibuch [3].
Ein eigenes Arzneibuch hatte schon Hahnemann im Sinn. Briefe aus Hahnemanns Patientenkorrespondenz, die heute in Stuttgart und Karlsruhe liegen, zeigen, dass er mit dem Apotheker Theodor Lappe aus Neudietendorf in Thüringen an der Herstellung des Mittels Causticum arbeitete. Daraus entstand die Idee einer homöopathischen Pharmakopöe, die aber nicht zustande kam [12]. Wer Hahnemann war, erzählt der Artikel Samuel Hahnemann: Leben und Werk.
2006 enthielt das HAB 58 Herstellungsvorschriften. Von Samuel Hahnemann stammen davon nur die Vorschriften für Urtinkturen, Lösungen und flüssige Zubereitungen, für Verreibungen, Globuli und LM-Potenzen. Spagyrische und anthroposophische Zubereitungen kamen erst nach dem Arzneimittelgesetz von 1976 hinzu [3]. Die Zahl der zugelassenen Hilfs- und Trägerstoffe stieg von 5 im Jahr 1934 auf 53 [3]. 2006 arbeitete die Kommission für das Europäische Arzneibuch an einem eigenen europäischen homöopathischen Arzneibuch. Beschreibt das Europäische Arzneibuch einen Ausgangsstoff bereits, verweist das HAB darauf und ergänzt nur die Herstellungsvorschrift [3].
Prüfung der Ausgangsstoffe
Am Anfang steht die Beschaffung des Ausgangsstoffs. PTAheute beschreibt das am Beispiel Arnika: Die Pflanze wird angebaut, geerntet und fachgerecht getrocknet. Bevor sie weiterverarbeitet wird, prüft der Hersteller sie chemisch und physikalisch [4]. Für die Herstellung gelten neben dem HAB die Regeln der guten Herstellungspraxis (GMP) und DIN-ISO-Normen, und die Zwischenschritte werden mit Kontrollen während der Produktion überwacht [4].
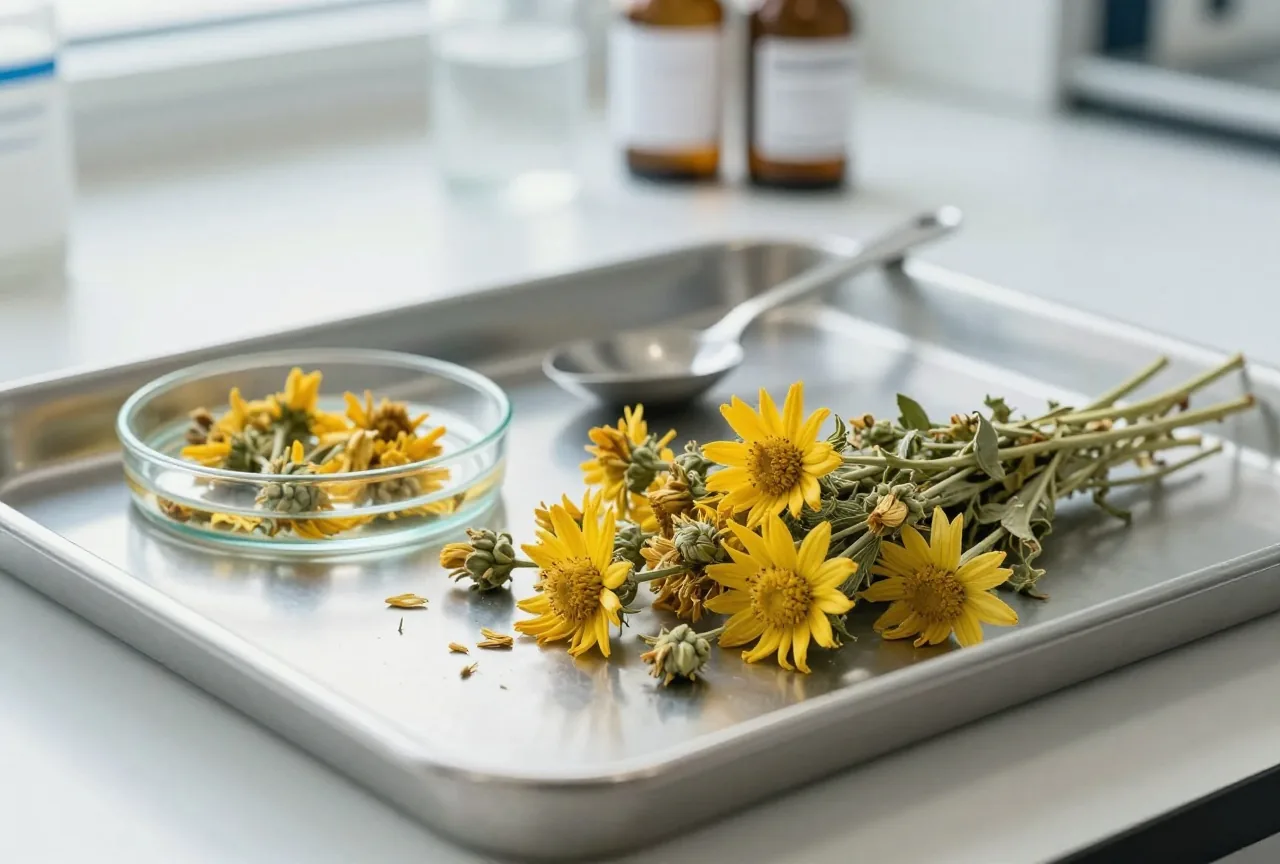
Enthält ein Ausgangsstoff giftige Inhaltsstoffe, wird ihr Gehalt eingestellt. Die Pharmazeutische Zeitung nennt als Beispiel den Grünen Knollenblätterpilz (Amanita phalloides) [3]. Auch Schadstoffe spielen eine Rolle. Eine Untersuchung eines Herstellers mit neun Pflanzenarten und einem Pilz fand, dass Cadmium, Blei und Quecksilber bei der Herstellung der Urtinktur größtenteils im Pressrückstand bleiben. Nur in der Urtinktur des Fliegenpilzes (Amanita muscaria) fanden sich nennenswerte Schwermetallmengen [5].
Die Urtinktur
Aus Pflanzen entsteht zuerst eine Urtinktur, ein alkoholischer Auszug. Bei der Arnika werden die getrockneten Pflanzenteile zerkleinert, mit Wasser und Alkohol gemischt und rund zehn Tage stehen gelassen. Danach wird die Mischung gepresst und gefiltert [4]. Die Urtinktur ist die Ausgangsstufe für alle weiteren Verdünnungen. Mehr zu frischen und getrockneten Pflanzen steht unter Pflanzliche Ausgangsstoffe homöopathischer Mittel.
Verreibung mit Milchzucker
Feste oder unlösliche Ausgangsstoffe werden mit Milchzucker (Lactose) verrieben [4]. Das gilt etwa für Metalle in fester Form. Lösliche Stoffe werden dagegen meist zuerst zu einer alkoholischen Lösung, der Dilution, verarbeitet [4]. Welche Stoffe als Mineralien und Verbindungen verwendet werden, erklärt der Artikel Mineralische Ausgangsstoffe.

Verdünnen und Verschütteln
Den Kern der homöopathischen Herstellung nennt die Lehre Potenzieren. Die Urtinktur wird schrittweise mit einer Mischung aus Alkohol und Wasser verdünnt und nach jedem Schritt verschüttelt. Bei den D-Potenzen wird in jedem Schritt 1 Teil mit 9 Teilen gemischt, bei den C-Potenzen 1 Teil mit 99 Teilen [4]. Für Arnica D6 wiederholt der Hersteller den Schritt sechsmal, jeweils mit 40-prozentigem Alkohol, und verschüttelt von Hand [4]. Die Zahl hinter dem Buchstaben nennt also die Anzahl der Schritte [6].
Nach homöopathischer Vorstellung soll die Wirkung mit steigender Potenz zunehmen. Das heißt Dynamisation [4]. Naturwissenschaftlich ist das nicht belegt, und bei hohen Potenzen ist rechnerisch kein Molekül des Ausgangsstoffs mehr enthalten [6]. Bei einer D6 bleibt ein Millionstel der Urtinktur, bei einer C12 ein Teil auf eine Quadrillion. Was die Buchstaben D, C, Q und LM im Einzelnen bedeuten, steht unter Potenzen: D, C, Q und LM erklärt.
Einige Homöopathen erklären eine Wirkung damit, dass Wasser durch das Verschütteln einen Abdruck des Stoffs speichere. Der Rat der europäischen Wissenschaftsakademien (EASAC) hält diese Annahme für widerlegt: Gelöste Stoffe beeinflussen Wasser nur über Entfernungen im Bereich von Nanometern und höchstens für Zeiträume im Bereich von Nanosekunden oder weniger [7]. Die Physik dahinter erklärt der Artikel Verdünnung, Avogadro-Zahl und Wassergedächtnis.
Globuli, Tropfen und Tabletten
Aus den Verdünnungen entstehen verschiedene Darreichungsformen, etwa Globuli, Dilutionen (Tropfen), Tabletten, Salben und Pastillen [4]. Für Globuli wird die fertige Dilution auf Kügelchen aus Saccharose gebracht. In großen Kesseln verteilt sie sich gleichmäßig, danach werden die Kügelchen getrocknet und ein letztes Mal geprüft. Anschließend werden sie abgefüllt, gekennzeichnet, verpackt und freigegeben [4]. Laut Pharmazeutischer Zeitung erlaubten die deutschen Vorschriften 2006 nur Saccharose für die Kügelchen, die europäische Monographie dagegen auch Lactose und andere Stoffe [3]. Mehr über die Kügelchen steht unter Globuli: was in den Kügelchen steckt.
Was auf dem Etikett steht
Für registrierte homöopathische Mittel schreibt das Arzneimittelgesetz eigene Angaben vor. Auf die Packung gehören der deutlich sichtbare Hinweis "Homöopathisches Arzneimittel", die Ursubstanzen nach Art und Menge und der Verdünnungsgrad mit den Symbolen der Arzneibücher. Dazu kommen die Registrierungsnummer, der Satz "Registriertes homöopathisches Arzneimittel, daher ohne Angabe einer therapeutischen Indikation" und die Aufforderung, bei fortdauernden Krankheitszeichen medizinischen Rat einzuholen [8].
EASAC kritisiert diese Kennzeichnung. Während die EU für Fertigpackungen sonst eine Liste der Zutaten mit Mengen verlangt, stehen auf homöopathischen Mitteln der wissenschaftliche Name des Ausgangsstoffs und der Verdünnungsgrad. Dass im fertigen Mittel kein Wirkstoff oder nur eine winzige Menge steckt, verstehen viele Anwender laut EASAC wohl nicht [7].
Registrierung und ihre Grenzen
Ein homöopathisches Fertigarzneimittel muss im Register für homöopathische Arzneimittel eingetragen sein, eine Zulassung braucht es nach dem Gesetz nicht. Angaben zu Wirkungen und Anwendungsgebieten und Unterlagen über klinische Prüfungen muss er dafür nicht vorlegen [9]. Das Gesetz setzt aber Grenzen. Nicht registriert wird ein Mittel, das mehr als einen Teil pro Zehntausend der Ursubstanz oder mehr als den hundertsten Teil der kleinsten Dosis eines verschreibungspflichtigen nicht homöopathischen Arzneimittels enthält oder das der Verschreibungspflicht unterliegt [2]. Ein Teil auf zehntausend entspricht der Stufe D4. Für Zubereitungen aus Stoffen, die der Verschreibungspflicht unterliegen, gilt eine eigene Regel: Sie sind grundsätzlich nur dann von ihr ausgenommen, wenn die Endkonzentration im Fertigprodukt die vierte Dezimalpotenz nicht übersteigt. Stärker konzentrierte Stufen wie D2 oder D3 bleiben also verschreibungspflichtig [10]. Mehr dazu erklärt der Artikel Homöopathische Mittel im Arzneimittelrecht.
Auf europäischer Ebene haben die Arzneimittelbehörden 2010 eine Liste der ersten sicheren Verdünnungen verabschiedet. Sie gilt für Einzelmittel pflanzlichen, mineralischen und chemischen Ursprungs beim Menschen. Die erste sichere Verdünnung leitet sich aus toxikologischen Grenzwerten wie der täglich zulässigen Aufnahmemenge ab und bezieht sich auf 10 Milliliter Lösung oder 10 Gramm Verreibung [13].
Was die Herstellung über die Wirkung aussagt
Das Arzneibuch regelt Qualität und Herstellung. Ob ein Mittel bei einer Krankheit hilft, prüft es nicht. Der australische Forschungsrat NHMRC wertete 2015 insgesamt 57 systematische Übersichtsarbeiten mit 176 Einzelstudien aus und fand für keine Erkrankung verlässliche Belege einer Wirkung [11]. EASAC schloss sich 2017 an: Für keine bekannte Krankheit gebe es robuste, wiederholbare Belege einer Wirkung über den Placeboeffekt hinaus [7].
Herstellungsfehler können dagegen schaden. Bei homöopathischen Zahnungsprodukten in den USA meldete die Arzneimittelbehörde FDA schwere unerwünschte Ereignisse bis hin zu Todesfällen bei Säuglingen. Die Giftigkeit hing mit schwankenden Mengen des Ausgangsstoffs Belladonna im Produkt zusammen [7]. EASAC fordert deshalb eine strengere Qualitätskontrolle und Sicherheitsbewertung [7]. Grundsätzlich empfiehlt das Gremium, dass für alle Arzneimittel dieselben Nachweise zu Wirksamkeit, Sicherheit und Qualität gelten. Ohne solche Nachweise solle ein Produkt nicht als Arzneimittel zugelassen oder registriert werden [7]. Welche Folgen eine verspätete wirksame Behandlung haben kann, beschreibt der Artikel Risiken: wenn wirksame Behandlung zu spät kommt.
- Gesetz § 4 Arzneimittelgesetz (AMG): Sonstige Begriffsbestimmungen, Absatz 26. Bundesministerium der Justiz. Stand aktuelle Fassung. abgerufen am 29.10.2026
- Gesetz § 39 Arzneimittelgesetz (AMG): Entscheidung über die Registrierung homöopathischer Arzneimittel, Absatz 2. Bundesministerium der Justiz. Stand aktuelle Fassung. abgerufen am 29.10.2026
- Studie HAB 2005 als Vorbild in Europa. Pharmazeutische Zeitung, Ausgabe 22/2006. Stand 30.05.2006. abgerufen am 29.10.2026
- Studie Wie werden Homöopathika hergestellt? (Cornelia Neth). PTAheute, Deutscher Apotheker Verlag. Stand 13.10.2022. abgerufen am 29.10.2026
- Studie Busch J, Werner W, Huwer A: Study of the risk of heavy metal transfer to homoeopathic mother tinctures. Pharmeuropa Bio and Scientific Notes 2012, S. 55 bis 71. Stand 04/2012. abgerufen am 29.10.2026
- Organisation Homöopathie: Was Globuli, Potenzen und das Ähnlichkeitsprinzip bedeuten (Rüdiger Freund). aponet.de, Avoxa Mediengruppe Deutscher Apotheker. Stand 29.09.2026. abgerufen am 29.10.2026
- Organisation Homeopathic products and practices: assessing the evidence and ensuring consistency in regulating medical claims in the EU. European Academies' Science Advisory Council (EASAC). Stand 09/2017. abgerufen am 29.10.2026
- Gesetz § 10 Arzneimittelgesetz (AMG): Kennzeichnung, Absatz 4. Bundesministerium der Justiz. Stand aktuelle Fassung. abgerufen am 29.10.2026
- Gesetz § 38 Arzneimittelgesetz (AMG): Registrierung homöopathischer Arzneimittel. Bundesministerium der Justiz. Stand aktuelle Fassung. abgerufen am 29.10.2026
- Gesetz § 5 Arzneimittelverschreibungsverordnung (AMVV). Bundesministerium der Justiz. Stand aktuelle Fassung. abgerufen am 29.10.2026
- Behörde NHMRC Statement: Statement on Homeopathy (NHMRC ref CAM02), abgerufen über das Internet-Archiv, Schnappschuss 26.09.2024. National Health and Medical Research Council (NHMRC), Australien. Stand 03/2015. abgerufen am 29.10.2026
- Studie Philipp G: An unfulfilled wish of Hahnemann for a homoeopathic pharmacopoeia (Aufsatz auf Deutsch, Titel nach PubMed). Medizin, Gesellschaft und Geschichte 24 (2005), S. 243 bis 268. Stand 2005. abgerufen am 29.10.2026
- Behörde Introduction to the List of First Safe Dilutions. Homeopathic Medicinal Product Working Group (HMPWG) der Heads of Medicines Agencies, veröffentlicht von INFARMED. Stand 10.05.2010. abgerufen am 29.10.2026
Zuletzt geprüft am 29.10.2026, nächste Prüfung spätestens im Oktober 2027. Fehler entdeckt? Schreib uns.
Weitere Artikel
 MittelPflanzen in der HomöopathieWelche Pflanzen und Pilze in homöopathischen Mitteln stecken, wie aus ihnen eine Urtinktur wird und warum Giftpflanzen wie …
 MittelMineralische AusgangsstoffeKochsalz, Eisenphosphat, Arsen, Quecksilber: welche Mineralien und Verbindungen in homöopathischen Mitteln stecken und wie …
 MittelTierische Ausgangsstoffe und NosodenWelche Tiere in homöopathischen Mitteln stecken, was Nosoden sind, was das Arzneimittelrecht dazu regelt und warum Nosoden …
 Recht und KostenWer Homöopathie anbieten darfWer in Deutschland homöopathisch behandeln darf, was aus der Zusatzbezeichnung für Ärzte wurde, wie man Heilpraktiker wird …